PACJENT
Z AKROMEGALIĄ
Dr n. med. Justyna Kuliczkowska‑Płaksej
Katedra i Klinika Endokrynologii, Diabetologii i Leczenia Izotopami
Uniwersytet Medyczny we Wrocławiu
Pacjent, 50 lat,
weterynarz
Objawy
Od około 2010 r. zaobserwował:
- powiększenie rąk i stóp
- zmianę rysów twarzy
- chrapanie
- nasilone bóle stawów
- nasiloną potliwość, zwłaszcza w godzinach nocnych
- bóle głowy
- nie podawał obniżenia libido czy zaburzeń erekcji
2010 r. operowany z powodu obustronnego
zespołu cieśni nadgarstka
- brak innych chorób przewlekłych
- Sam wysunął podejrzenie akromegalii
Badania dodatkowe:
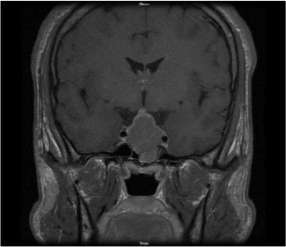
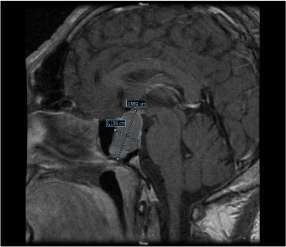
MR przysadki
Siodło tureckie zniekształcone, powiększone znacznie we wszystkich płaszczyznach, wypełnione całkowicie patologiczną, wzmacniającą się pokontrastowo strukturą tkankową, która uwypukla się do zatoki klinowej oraz nadsiodłowo modelując nieco i unosząc nieznacznie odcinki przedskrzyżowaniowe oraz skrzyżowanie nerwów wzrokowych. Opisana zmiana przylega do obu tętnic szyjnych wewnętrznych w odcinkach jamistych obejmując ponad 50% ich obwodu. Wymiary zmiany: 36 x 26 x 20 mm. Lejek przysadki zniekształcony, przyciśnięty do skrzyżowania nerwów wzrokowych.
Pierwsza hospitalizacja w Klinice Endokrynologii, Diabetologii
i Leczenia Izotopami we Wrocławiu (2013 r.).
Badanie fizykalne:
- typowe rysy twarzy pacjenta z akromegalią –
wysunięta żuchwa, powiększenie uszu, nosa i warg,
powiększenie języka, - duże rozmiary dłoni i stóp,
- bez zaburzeń pola widzenia w zakresie obu oczu.
USG jamy brzusznej:
- prawidłowa wielkość wątroby i śledziony.
Badania hormonalne:
| Hormon | Wynik | Norma |
|---|---|---|
| GH (ng/ml) | >40 (powyżej górnej granicy oznaczalności) | wyjściowo |
| IGF-1 (ng/ml) | 957 | 101 – 267 |
| TSH (uIU/ml) | 1,59 | 0,4 – 4,0 |
| fT4 (pmol/l) | 11,1 | 11,5 – 22,7 |
| fT3 (pmol/l) | 5,78 | 2,76 – 6,45 |
| Testosteron (ng/ml) | 0,73 | 0,72 – 8,53 |
| Prolaktyna (ng/ml) | 35,7 | 2,5 – 17 |
| LH (mIU/l) | 2,39 | 0,8 – 7,6 |
| FSH (mIU/ml) | 4,33 | 0,7 – 11,1 |
| ACTH (pg/ml) | 40,9 | < 46 |
| PTH (mg/dl) | 15,2 | 11 – 67 |
| wapń całkowity (mg/dl) | 10,1 | 8,4 – 10,2 |
Test z 75 g glukozy:
| OGTT | Glukoza (mg/dl) | Hormon wzrostu GH (mcg/l) |
|---|---|---|
| 0’ | 96 | > 40 |
| 60’ | 188 | > 40 |
| 120’ | 140 | > 40 |
Profil dobowy kortyzolu (μg/dl):
| Profil dobowy kortyzolu (μg/ml) | |
|---|---|
| godz. 6.00 | 6,8 |
| godz. 8.00 | 10,3 |
| godz. 24.00 | 0,7 |
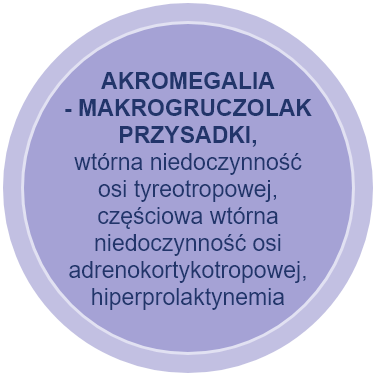
Rozpoznanie
LECZENIE

Somatuline® Autogel® 120 mg podskórnie co 28 dni jako przygotowanie do operacji (sumarycznie chory przed zabiegiem operacyjnym otrzymał 4 dawki)

Hydrokortyzon 20 mg 1 tabl. rano
Lewotyroksyna 25 μg 1 x 1 tabl. rano na czczo
Leczenie operacyjne
(14.11.2013 r.)
Zabieg przezklinowego usunięcia
makrogruczolaka przysadki
Kontrolna hospitalizacja w Klinice
Endokrynologii, Diabetologii
i Leczenia Izotopami we Wrocławiu
(05.2014 r.)
| Hormon | Wynik | Norma |
|---|---|---|
| IGF-1 (ng/ml) | 492 | 101 – 267 |
| TSH (uIU/ml) | 0,977 | 0,4 – 4,0 |
| fT4 (pmol/l) | 20,6 | 9,0 – 20,0 |
| Testosteron (ng/ml) | 2,77 | 0,72 – 8,53 |
| Prolaktyna (ng/ml) | 17,5 | 2,5 – 17 |
| LH (mIU/l) | 2,09 | 0,8 – 7,6 |
| FSH (mIU/ml) | 4,94 | 0,7 – 11,1 |
Objawy
- poprawa samopoczucia,
ustąpienie dolegliwości bólowych stawów, - zmniejszenie obrzęków dłoni i stóp,
- ustąpienie bólów głowy i potliwości.
| OGTT | Glukoza (mg/dl) | Hormon wzrostu GH (mcg/l) |
|---|---|---|
| 0’ | 95 | 0,184 |
| 60’ | 147 | 0,176 |
| 120’ | 97 | 0,1 |
Test hipoglikemii poinsulinowej:
| ACTH (pg/ml) | Kortyzol (μg/dl) | Glukoza (mg/dl) | |
|---|---|---|---|
| -30’ | 15,8 | 12,4 | 86 |
| 0’ | 16 | 9,3 | 86 |
| 15’ | 14,8 | 8,5 | 42 |
| 30’ | 21,4 | 8,3 | 33 |
Badanie przerwano w 30 minucie z powodu wystąpienia nasilonych objawów hipoglikemii
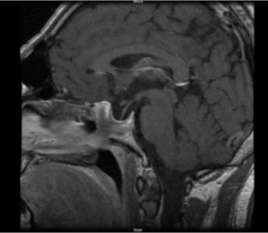
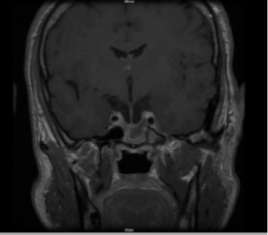
MR przysadki (maj 2014 r.):
W topografii siodła tureckiego widoczna jest obecność zbiornika odpowiadająca wewnątrzsiodłowej torbieli pajęczynówki. Szypuła przysadki w położeniu prawidłowym, bez cech przemieszczenia i ucisku z zewnątrz. Skrzyżowanie wzrokowe bez odchyleń. Po podaniu środka kontrastowego nie uwidoczniono cech wzmocnienia patologicznego w obrębie siodła tureckiego.
USG tarczycy (maj 2014 r.):
Płat prawy: 12,1 ml, płat lewy: 11,5 ml. Tarczyca nieznacznie powiększona. W płacie prawym ognisko lito-płynowe wielkości 13 x 6 mm z przeważającą częścią płynową o unaczynieniu typu I. Ponadto w płacie prawym ognisko o mieszanej echogeniczności 24 x 14 mm z obecnością dużej przestrzeni płynowej, o unaczynieniu I/II. W płacie lewym ognisko o mieszanej echogeniczności 19 x 12 mm o unaczynieniu typu II. Poza tym tarczyca o jednorodnej strukturze i prawidłowej echogeniczności. Wzdłuż przebiegu dużych naczyń szyjnych po stronie lewej pojedynczy węzeł chłonny z zachowaną zatoką tłuszczową wielkości 20 x 5 mm.
BAC tarczycy (maj 2014 r.):
PL: cellulae carcinomatosae carcinoma papillare (Bethesda V).
PP: poj. komórki atypowe nieokreślonego pochodzenia (Bethesda III)
Rozpoznanie:
- Akromegalia
- Torbiel pajęczynówki
- Częściowa wtórna niedoczynność
osi adrenokortykotropowej - Podejrzenie raka brodawkowatego tarczycy
MODYFIKACJA LECZENIA
Hydrokortyzon – zmniejszenie dawki do 10 mg (1 tabl. rano)
Zalecono tyreoidektomię
LECZENIE OPERACYJNE (12.05.2014 r.)
Tyreoidektomia
Badanie hist.- pat.:
RAK BRODAWKOWATY TARCZYCY (pT1bNxM0)
USG tarczycy:
brak tkanki tarczycowej w lokalizacji płata lewego oraz kikut płata prawego o objętości 0,9 ml.
Scyntygrafia szyi z jodem 131:
gromadzenie znacznika w rzucie kikuta płata prawego oraz mniejsze ognisko w rzucie płata piramidowego.
Scyntygrafia całego ciała po 72 h
od podania znacznika:
poza gromadzeniem w loży po usuniętej tarczycy nie stwierdzono innego miejsca selektywnego gromadzenia znacznika.
- uzupełniające leczenie jodem 131
(100 mCi)
MODYFIKACJA LECZENIA
- Lewotyroksyna w dawkach pozwalających na utrzymanie stężenia
TSH w granicach 0,1-0,4 uIU/ml
Kontrolna hospitalizacja w Klinice Endokrynologii,
Diabetologii i Leczenia Izotopami we Wrocławiu (03.2015 r.)
| Hormon | Wynik | Norma |
|---|---|---|
| IGF-1 (ng/ml) | 572 | 101 – 267 |
| TSH (uIU/ml) | 0,258 | 0,4 – 4,0 |
| fT4 (pmol/l) | 27,3 | 9,0 – 20,0 |
| Testosteron (ng/ml) | 1,74 | 0,72 – 8,53 |
| Prolaktyna (ng/ml) | 18,1 | 2,5 – 17 |
| LH (mIU/l) | 4,24 | 0,8 – 7,6 |
| FSH (mIU/ml) | 12 | 0,7 – 11,1 |
USG tarczycy:
Stan po tyreoidektomii. W USG nie wykazano tkanki tarczycowej.
Wzdłuż przebiegu dużych naczyń szyjnych nie wykazano powiększonych
węzłów chłonnych.
USG serca:
Lewa komora niepowiększona o prawidłowej funkcji skurczowej
i rozkurczowej, i łagodnej niedomykalności aortalnej.
Pozostałe zastawki w normie.
MR przysadki:
Nie stwierdzono cech wznowy procesu rozrostowego przysadki.
| OGTT | Glukoza (mg/dl) | Hormon wzrostu GH (mcg/l) |
|---|---|---|
| 0’ | 93 | 0,44 |
| 60’ | 103 | 0,57 |
| 120’ | 74 | 0,58 |
MODYFIKACJA LECZENIA
- w związku z podwyższonym stężeniem IGF-1 we krwi do terapii włączono
Somatuline® Autogel® 120 mg co 28 dni
Efekt leczenia
| Oznaczenia | 2016 | 2017 | 2018 | 2021 | 2022 | |
|---|---|---|---|---|---|---|
| GH | 1 | 3,3 | 0,177 | 0,476 | 0,135 | |
| IGF-1 (ng/ml) | 320 | 239* | 226 | 186 | 180* | 101 – 267 |
| Testosteron (ng/ml) | 1,94 | 1,57** | 8,04 | 2,67** | 2,14 | do 2017 r. włącznie: 0,72 – 8,53; 2,62 – 15,93 |
| LH (mIU/l) | 3,09 | 2,58 | 2,32 | 0,8 – 7,6 | ||
| FSH (mIU/l) | 3,26 | 3,33 | 3,06 | 0,7 – 11,1 | ||
| Prolaktyna (ng/ml) | 16,1 | < 0,5 | 0,5 | 0,5 | 0,5 | 2,5 – 17 |
*2017 r. – włączono kabergolinę 0,5 mg 2 razy w tygodniu; 2022 r. – zmniejszono dawkę do 1 tabl. raz w tygodniu.
**2017 r. – włączono estry testosteronu w iniekcjach co 28 dni. 2021 r. – zmieniono na preparat podawany na skórę.
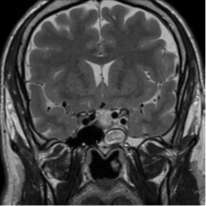
Kontrolne badania MR przysadki (2017 r., 2018 r., 2021 r., 2022 r.):
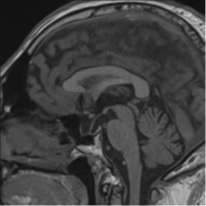
2017 r. i 2018 r.:
Resztkowa przysadka mózgowa wielkości 2 – 3 mm spłaszczona na dnie siodła
przez wpuklający się w obręb siodła tureckiego zbiornik nadsiodłowy.
Nie uwidoczniono zmian ogniskowych.
2021 r. i 2022 r.
Dodatkowo opisano materiał pooperacyjny przy tylnej ścianie zatok klinowych,
który po stronie lewej wpukla się do stoku na głębokość 2 cm, podobnie jak
w badaniach poprzednich. W jego obrębie identyfikuje się niejednorodne, gładko
konturowane ognisko o wymiarach 1 cm x 1,5 cm x 2 cm, które może
odpowiadać resztkowej masie gruczolaka.
Nie uległo powiększeniu w porównaniu z badaniami poprzednimi
(z 2018 r. i 2021 r.).
OBECNE LECZENIE
W 2019 r. chory przerwał terapię hydrokortyzonem.
Po odstawieniu leku czuł się dobrze. W 2021 r. stężenie
kortyzolu we krwi w profilu dobowym oraz w moczu dobowym
było prawidłowe.
Kabergolina 0,5 mg raz w tygodniu.
Lewotyroksyna w dawkach pozwalających
na utrzymanie stężenia TSH w granicach 0,1 – 0,4 µIU/ml.
Somatuline® Autogel® 120 mg co 28 dni
– lek przyjmuje w domu (podaje żona).
Choroba dobrze kontrolowana – brak progresji zmiany w MR.
Pacjent nie wyraża zgody na leczenie neurochirurgiczne.
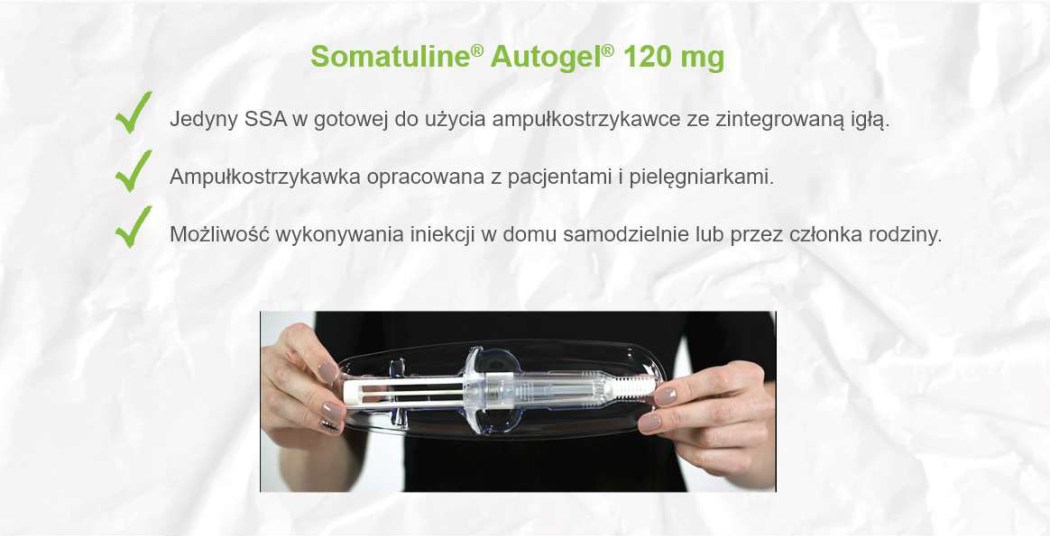
Sposób podawania leku ma znaczenie dla pacjenta
W sześciomiesięcznym, jednoramiennym, otwartym badaniu,
pacjentów z akromegalią (N=59):
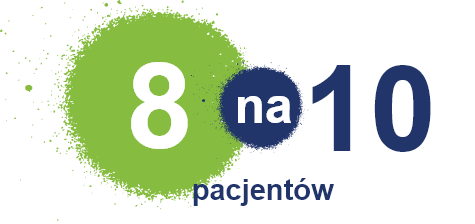
którzy zmienili iniekcję domięśniowo podawanym SSA
wykonaną przez specjalistę opieki zdrowotnej (n=33) na samoiniekcję Somatuline® Autogel®,
preferuje Somatuline® Autogel®, wstrzykiwany podskórnie
do stosowania w przyszłości!
Salvatori R et al. Pituitary 2010;13(2):115–22. Charakterystyka Produktu Leczniczego Somatuline® Autogel®
AKROMEGALIA
– WSPÓŁISTNIENIE NOWOTWOROWYCH ZMIAN W TARCZYCY
Wyniki wielu badań wskazują na to, że u pacjentów z akromegalią istnieje podwyższone ryzyko rozwoju chorób nowotworowych, w tym raka tarczycy (głównie raka brodawkowatego).
Istotnymi czynnikami mającymi wpływ na rozwój zmian ogniskowych tarczycy u chorych z akromegalią są: stężenie IGF-1 w momencie rozpoznania choroby, utrzymywanie się wysokich stężeń GH i IGF-1, a także, zgodnie z wynikami niektórych publikacji, wiek chorego, w którym rozpoznano akromegalię.
Wczesne rozpoznanie choroby, wdrożenie skutecznej terapii, a także uważne
monitorowanie tarczycy są istotnymi elementami prewencji zmian nowotworowych
tarczycy u chorych z akromegalią.
Przygotowano na podstawie Case Study przygotowanego i wygłoszonego przez dr n. med. Justynę Kuliczkowską‑Płaksej w lipcu 2022 r.
Zgłaszanie podejrzewanych działań niepożądanych:
Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Działania niepożądane można zgłaszać za pośrednictwem Departamentu Monitorowania Niepożądanych Działań Produktów Leczniczych Urzędu Rejestracji Produktów Leczniczych, Wyrobów Medycznych i Produktów Biobójczych: Al. Jerozolimskie 181C, 02-222 Warszawa, tel.: +48 22 49 21 301, faks: +48 22 49 21 309, adres www: https://smz.ezdrowie.gov.pl Działania niepożądane można zgłaszać również podmiotowi odpowiedzialnemu lub przedstawicielowi podmiotu odpowiedzialnego.
Somatuline AUTOGEL, 60 mg, 90 mg, 120 mg (Lanreotyd), roztwór do wstrzykiwań w ampułko-strzykawce; SKŁAD JAKOŚCIOWY I ILOŚCIOWY: Lanreotyd 60 mg, 90 mg, 120 mg (w postaci lanreotydu octanu). Każda ampułko-strzykawka zawiera przesycony roztwór lanreotydu octanu w postaci zasady, o stężeniu odpowiadającym 0,246 mg lanreotydu na 1 mg roztworu, co zapewnia rzeczywistą dawkę lanreotydu w jednej iniekcji wynoszącą odpowiednio 60 mg, 90 mg lub 120 mg. POSTAĆ FARMACEUTYCZNA: Roztwór do wstrzykiwań w ampułko-strzykawce. Biały do jasnożółtego, lepki, przesycony roztwór. WSKAZANIA DO STOSOWANIA: – w długotrwałym leczeniu chorych na akromegalię, gdy stężenie krążącego hormonu wzrostu (GH) i (lub) insulinopodobnego czynnika wzrostu (IGF-1) pozostają nieprawidłowe po operacji i (lub) radioterapii oraz u pacjentów, u których nie jest możliwe przeprowadzenie operacji chirurgicznej i (lub) zastosowanie radioterapii. Celem postępowania terapeutycznego w akromegalii jest obniżenie …
stężeń GH i IGF-1, i o ile jest to możliwe, doprowadzenie ich do wartości prawidłowych; – w leczeniu objawów związanych z akromegalią; – w leczeniu guzów neuroendokrynnych żołądkowo-jelitowo-trzustkowych (GEP-NET) G1 i części guzów G2 (indeks Ki67 do maksymalnie 10%) środkowej części prajelita, trzustki lub nieznanego pochodzenia, po wykluczeniu ognisk pierwotnych w końcowej części prajelita, u dorosłych pacjentów z nieoperacyjnymi guzami miejscowo zaawansowanymi lub z przerzutami; – w leczeniu objawów związanych z guzami neuroendokrynnymi. DAWKOWANIE I SPOSÓB PODAWANIA: Produkt leczniczy Somatuline Autogel dostępny jest w trzech dawkach: 60 mg, 90 mg i 120 mg lanreotydu. Akromegalia: Zalecana dawka początkowa wynosi od 60 do 120 mg podawana co 28 dni. Następnie należy dostosować dawkę leku w zależności od odpowiedzi pacjenta (mierzonej złagodzeniem objawów i (lub) obniżeniem stężeń GH i (lub) IGF-1). W przypadku nieuzyskania pożądanej odpowiedzi, dawkę leku można zwiększyć. Dawkę można zwiększyć, jeśli stężenie GH przekracza 2,5 ng/ml. W przypadku stężeń GH w zakresie od 2,5 ng/ml do 1 ng/ml, dawkę można utrzymać, jeśli zależny od wieku poziom IGF-1 jest prawidłowy. W przypadku uzyskania całkowitej kontroli ( obniżenie stężenia GH poniżej 1 ng/ml, normalizacja stężenia IGF-1 i (lub) ustąpienie objawów) dawkę leku można zmniejszyć. U pacjentów, u których analog somatostatyny zapewnia dobrą kontrolę objawów choroby, produkt leczniczy Somatuline Autogel można wstrzykiwać w dawce 120 mg co 42 lub56 dni. Na przykład, u pacjentów, u których uzyskano dobrą kontrolę za pomocą produktu leczniczego Somatuline Autogel w dawce 60 mg podawanej co 28 dni, można kontynuować leczenie produktem leczniczym Somatuline Autogel w dawce 120 mg podawanej co 56 dni, a u pacjentów, u których uzyskano dobrą kontrolę podając produkt leczniczy Somatuline Autogel w dawce 90 mg co 28 dni, można kontynuować leczenie produktem leczniczym Somatuline Autogel w dawce 120 mg co 42 dni. Długoterminowe monitorowanie objawów oraz stężeń GH i IGF-1 należy prowadzić zgodnie ze wskazaniami klinicznymi. Leczenie objawów związanych z guzami neuroendokrynnymi Zalecana dawka początkowa wynosi od 60 do 120 mg podawana co 28 dni. Następnie należy dostosować dawkę indywidualnie w zależności od stopnia ustąpienia objawów. Maksymalna zalecana dawka to 120 mg co 28 dni. U pacjentów, u których analog somatostatyny zapewnia dobrą kontrolę objawów choroby, produkt leczniczy Somatuline Autogel można wstrzykiwać w dawce 120 mg co 42 lub 56 dni. Na przykład, u pacjentów, u których uzyskano dobrą kontrolę za pomocą produktu leczniczego Somatuline Autogel w dawce 60 mg podawanej co 28 dni, można kontynuować leczenie produktem leczniczym Somatuline Autogel w dawce 120 mg podawanej co 56 dni, a u pacjentów, u których uzyskano dobrą kontrolę podając produkt leczniczy Somatuline Autogel w dawce 90 mg co 28 dni, można kontynuować leczenie produktem leczniczym Somatuline Autogel w dawce 120 mg co 42 dni. Należy ściśle monitorować objawy po zmianie leczenia obejmującej dłuższe odstępy między dawkami. Leczenie guzów neuroendokrynnych żołądkowo-jelitowo-trzustkowych (GEP-NET) G1 i części guzów G2 (indeks Ki67 do maksymalnie 10%) środkowej części prajelita, trzustki lub nieznanego pochodzenia, po wykluczeniu ognisk pierwotnych w końcowej części prajelita, u dorosłych pacjentów z nieoperacyjnymi guzami miejscowo zaawansowanymi lub z przerzutami. Zalecana dawka to jedno wstrzyknięcie produktu leczniczego Somatuline Autogel 120 mg podawane co 28 dni. Leczenie produktem leczniczym Somatuline Autogel 120 mg należy prowadzić tak długo, jak jest to konieczne w celu kontroli guza. Zaburzenia czynności nerek i (lub) wątroby: U pacjentów z zaburzeniem czynności nerek lub wątroby nie jest konieczne dostosowanie dawki ze względu na szeroki zakres dawek terapeutycznych lanreotydu. Pacjenci w podeszłym wieku: U pacjentów w podeszłym wieku nie jest konieczne dostosowanie dawki ze względu na szeroki zakres dawek terapeutycznych lanreotydu. Dzieci i młodzież: Nie określono bezpieczeństwa ani skuteczności stosowania produktu leczniczego Somatuline Autogel u dzieci i młodzieży. Sposób podawania: Produkt leczniczy Somatuline Autogel należy wstrzykiwać głęboko podskórnie w górny zewnętrzny kwadrant pośladka lub w górną zewnętrzną część uda. W przypadku pacjentów, którzy otrzymują stałą dawkę produktu Somatuline Autogel oraz po odpowiednim przeszkoleniu przez pracownika służby zdrowia, produkt może być podany samodzielnie przez pacjenta lub przez przeszkoloną osobę. W przypadku samodzielnego podania leku iniekcje należy podawać w górną, zewnętrzną powierzchnię uda. Decyzję dotyczącą tego, czy pacjent może wykonywać iniekcje samodzielnie, czy powinna je podawać przeszkolona osoba, powinien podjąć pracownik służby zdrowia. Niezależnie od miejsca wykonania iniekcji, nie należy przy tym tworzyć fałdu skóry, a igłę należy wprowadzać w sposób zdecydowany, na całą jej długość, prostopadle do powierzchni skóry. Iniekcje należy podawać naprzemiennie po lewej i prawej stronie ciała. PRZECIWWSKAZANIA: Nadwrażliwość na substancję czynną, somatostatynę, pochodne peptydy lub na którąkolwiek substancję pomocniczą SPECJALNE OSTRZEŻENIA I ŚRODKI OSTROŻNOŚCI DOTYCZĄCE STOSOWANIA: Kamica żółciowa i powikłania kamicy żółciowej Lanreotyd może hamować motorykę pęcherzyka żółciowego i przyczyniać się do powstawania kamieni żółciowych. Dlatego pacjenci mogą wymagać okresowego monitorowania. W przypadku długotrwałego leczenia zaleca się wykonywanie badania echograficznego pęcherzyka żółciowego przed leczeniem oraz co 6 miesięcy. Po wprowadzeniu leku do obrotu, u pacjentów leczonych lanreotydem zgłaszano przypadki komplikacji związanych z tworzeniem się kamieni żółciowych takie jak zapalenie pęcherzyka żółciowego, zapalenie dróg żółciowych i zapalenie trzustki, wymagające cholecystektomii. W przypadku podejrzenia powikłań związanych z kamicą żółciową należy przerwać stosowanie lanreotydu i wdrożyć odpowiednie leczenie. Hiperglikemia i hipoglikemia Badania farmakologiczne przeprowadzone na zwierzętach i u ludzi wykazały, że lanreotyd, podobnie jak somatostatyna i jej analogi, może hamować wydzielanie insuliny i glukagonu. W związku z tym u pacjentów leczonych lanreotydem może wystąpić hipoglikemia lub hiperglikemia. Rozpoczynając leczenie lanreotydem, należy kontrolować stężenie glukozy we krwi, a gdy dawka zostanie zmieniona należy odpowiednio zmodyfikować leczenie przeciwcukrzycowe. Niedoczynność tarczycy W trakcie leczenia lanreotydem pacjentów z akromegalią obserwowano niewielkie zmniejszenie czynności gruczołu tarczowego, chociaż wystąpienie klinicznej niedoczynności tarczycy jest rzadkie. O ile jest to wskazanie kliniczne, należy przeprowadzić badania oceniające czynność tarczycy. Bradykardia Podczas leczenia lanreotydem u pacjentów bez wcześniejszych zaburzeń kardiologicznych może dojść do zwolnienia akcji serca, które jednak nie musi prowadzić do przekroczenia progu bradykardii. U pacjentów z chorobą serca przed włączeniem lanreotydu może wystąpić bradykardia zatokowa. U pacjentów z bradykardią należy zachować ostrożność przy rozpoczynaniu leczenia lanreotyde. Czynność trzustki U niektórych pacjentów leczonych lanreotydem z powodu guzów neuroendokrynnych przewodu pokarmowego i trzustki obserwowano zewnątrzwydzielniczą niewydolność trzustki (ang. pancreatic exocrine insufficiency – PEI ). Objawy PEI mogą obejmować stolce tłuszczowe, luźne stolce, wzdęcia brzucha i utratę masy ciała. U pacjentów z tymi objawami należy rozważyć badania przesiewowe i odpowiednie leczenie PEI zgodnie z wytycznymi klinicznymi. Monitorowanie guza przysadki mózgowej U pacjentów z akromegalią stosowanie lanreotydu nie zwalnia z konieczności monitorowania objętości guza przysadki mózgowej. DZIAŁANIA NIEPOŻĄDANE: Działania niepożądane, zgłaszane w badaniach klinicznych u pacjentów z akromegalią oraz guzami neuroendokrynnymi (GEP-NET), leczonych lanreotydem, wymieniono w tabeli z podziałem na odpowiednie układy i narządy, zgodnie z następującą klasyfikacją: bardzo często (≥1/10); często (≥1/100 do <1 /10); niezbyt często (≥1/1 000 do <1/100); częstość nieznana (częstość nie może być określona na podstawie dostępnych danych). Najczęściej występujące działania niepożądane podczas leczenia lanreotydem to zaburzenia ze strony przewodu pokarmowego (najczęściej zgłaszano biegunkę i ból brzucha, przemijający zwykle o nasileniu łagodnym do umiarkowanego), kamicę żółciową (często bezobjawową) oraz reakcje w miejscu podania (ból, guzek lub stwardnienie). Profil działań niepożądanych jest podobny przy stosowaniu tego leku we wszystkich wskazaniach. Zaburzenia układu immunologicznego: częstość nieznana: reakcje alergiczne (w tym obrzęk naczynioruchowy, anafilaksja, nadwrażliwość); Zaburzenia metabolizmu i odżywiania: często: hipoglikemia, zmniejszenie apetytu**, hiperglikemia, cukrzyca; Zaburzenia psychiczne: niezbyt często: bezsenność*; Zaburzenia układu nerwowego: często: ból głowy, zawroty głowy, ospałość**; Zaburzenia serca: często: bradykardia zatokowa*; Zaburzenia naczyniowe: niezbyt często: uderzenia gorąca*; Zaburzenia żołądka i jelit: Bardzo często: biegunka, wolne stolce*, ból brzucha; często: nudności, wymioty, zaparcia, wzdęcia, uczucie pełności, uczucie dyskomfortu w brzuchu*, dyspepsja, biegunka tłuszczowa**; niezbyt często: nieprawidłowe zabarwienie stolca*; częstość nieznana: zewnątrzwydzielnicza niewydolność trzustki, zapalenie trzustki; Zaburzenia wątroby i dróg żółciowych: bardzo często: kamica żółciowa; poszerzenie przewodów żółciowych*; częstość nieznana: zapalenie pęcherzyka żółciowego, zapalenie dróg żółciowych; Zaburzenia skóry i tkanki podskórnej: często: łysienie, hipotrychoza*; Zaburzenia mięśniowo-szkieletowe i tkanki łącznej: często: ból mięśniowo-szkieletowy**, ból mięśniowy**; Zaburzenia ogólne i stany w miejscu podania: często: astenia, zmęczenie, reakcje w miejscu podania (ból, zgrubienie, stwardnienie, guzek, świąd), częstość nieznana: ropień w miejscu wstrzyknięcia; Badania diagnostyczne: często: wzrost aktywności ALAT*, nieprawidłowa aktywność AspAT*, nieprawidłowe stężenie ALAT*, wzrost stężenia bilirubiny we krwi*, wzrost stężenia glukozy we krwi*, wzrost stężenia hemoglobiny glikozylowanej*, zmniejszenie masy ciała, zmniejszenie aktywności enzymów trzustkowych**; niezbyt często: wzrost aktywności AspAT*, wzrost aktywności fosfatazy zasadowej we krwi*, nieprawidłowe stężenie bilirubiny we krwi*, spadek stężenia sodu we krwi* – * na podstawie badań przeprowadzonych z udziałem pacjentów z akromegalią; ** na podstawie badań przeprowadzonych z udziałem pacjentów z guzami GEP-NET; Zgłaszanie podejrzewanych działań niepożądanych: Po dopuszczeniu produktu leczniczego do obrotu istotne jest zgłaszanie podejrzewanych działań niepożądanych. Umożliwia to nieprzerwane monitorowanie stosunku korzyści do ryzyka stosowania produktu leczniczego. Osoby należące do fachowego personelu medycznego powinny zgłaszać wszelkie podejrzewane działania niepożądane za pośrednictwem Departamentu Monitorowania Niepożądanych, Działań Produktów Leczniczych Urzędu Rejestracji Produktów Leczniczych, Wyrobów Medycznych i Produktów Biobójczych: Al. Jerozolimskie 181C, 02-222 Warszawa, Tel.: +48 22 49 21 301, Faks: +48 22 49 21 309, Strona internetowa: https://smz.ezdrowie.gov.pl PODMIOT ODPOWIEDZIALNY: Ipsen Pharma, 70 rue Balard, 75015 Paris, Francja. INFORMACJI O LEKU UDZIELA: IPSEN Poland Sp. z o.o., ul. Chmielna 73, 00-801 Warszawa, tel.: (22) 653 68 00, fax: (22) 653 68 22. Numer pozwolenia na dopuszczenie do obrotu: 10944 (Somatuline AUTOGEL, 60 mg), 10945 (Somatuline AUTOGEL, 90 mg), 10946 (Somatuline AUTOGEL, 120 mg); KATEGORIA DOSTĘPNOŚCI: Produkt leczniczy wydawany z przepisu lekarza – Rp.; Lek umieszczony w wykazie leków refundowanych* w chorobach przewlekłych we wskazaniach: a) Akromegalia; Leczenie objawów hipersekrecji występujących w przebiegu nowotworów neuroendokrynnych: Somatuline Autogel 120 mg: cena detaliczna 5956,55 PLN; odpłatność dla pacjenta – 4,27 PLN; Somatuline Autogel 90 mg: cena detaliczna 4512,36 PLN; odpłatność dla pacjenta – 48,15 PLN; b) Leczenie guzów neuroendokrynnych żołądkowo-jelitowo-trzustkowych GEP-NET G1 i części G2 (index Ki67 do maksymalnie 10%) środkowej części prajelita, trzustki, po wykluczeniu ognisk pierwotnych w końcowej części prajelita, u dorosłych pacjentów z nieoperacyjnymi guzami miejscowo zaawansowanymi lub z przerzutami: Somatuline Autogel 120 mg: cena detaliczna 5956,55 PLN; odpłatność dla pacjenta – 0,00 PLN; Somatuline Autogel 90 mg: cena detaliczna 4512,36 PLN; odpłatność dla pacjenta – 44,95 PLN. Przed zastosowaniem należy zapoznać się z zatwierdzoną Charakterystyką Produktu Leczniczego. Data ostatniej aktualizacji Charakterystyki Produktu Leczniczego: 01.04.2025 r.*Obwieszczenie Ministra Zdrowia w sprawie wykazu refundowanych leków, środków spożywczych specjalnego przeznaczenia żywieniowego oraz wyrobów medycznych.